编者按:自2017年首款CAR-T细胞产品获FDA批准以来,CAR-T细胞治疗已确立为一种有效的癌症治疗手段:目前已有7款产品获批、覆盖15项适应证,全球超过2600项临床研究正在进行。然而,该领域仍面临两大核心挑战:一是将疗效拓展至实体瘤,二是降低生产成本与复杂度以提高患者可及性。近期,Cancer Cell发表一篇综述,系统总结了商业化CAR T细胞及临床试验中积累的临床经验,并讨论了塑造下一代发展的三大浪潮:多工程化与逻辑门控CAR T细胞、理性联合治疗策略,以及体内CAR T细胞生成。本文特整理核心要点,以飨读者。
靶点选择:治疗窗由疾病背景决定,而非仅由抗原表达决定
CAR靶点的选择应由其在特定疾病中的治疗窗决定,而治疗窗受抗原分布、密度、稳定性及脱靶识别临床后果的共同影响。
在血液肿瘤中,B细胞和浆细胞恶性肿瘤提供了最理想的CAR T细胞治疗场景。CD19是金标准靶点,在B细胞发育各阶段及几乎所有B细胞恶性肿瘤中均一高密度表达,正常B细胞谱系的缺失临床可耐受且可逆。BCMA靶向CAR T细胞在多发性骨髓瘤中同样表现出色。但即使是这些金标准谱系靶点,也存在潜在的on-target/off-tumor风险:CD19在脑mural细胞上的低水平表达与ICANS相关,BCMA在基底节神经元中的表达与迟发性帕金森样神经毒性相关。
T细胞恶性肿瘤和髓系白血病的靶向治疗更具挑战性。CD5或CD7工程化CAR T细胞可克服自相残杀,但正常T细胞群的深度和持久耗竭仍是未解决的局限;在髓系恶性肿瘤中,当靶点与正常造血祖细胞共享时,这一问题更加突出,CLEC12A/CLL1 CAR T细胞研究中全部10例患者均出现严重全血细胞减少,2例死于慢性粒细胞缺乏相关感染。
表1. 临床试验中已描述的on-target, off-tumor毒性汇总表
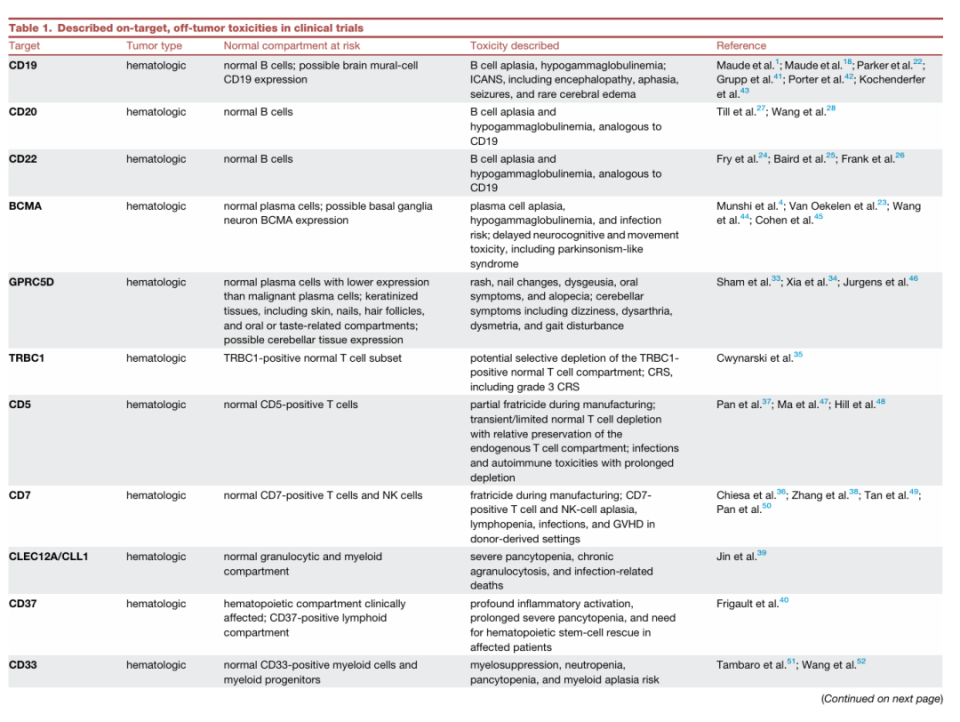
在实体瘤中,共享靶点在健康组织中的表达是主要安全障碍。CAIX CAR T细胞因识别表达CAIX的胆管上皮而导致肝胆毒性;HER2 CAR T细胞高剂量下曾因肺组织低水平HER2表达导致致命肺毒性;间皮素CAR T细胞尽管正常组织分布相对局限,仍可引起严重肺毒性和死亡;ROR1靶向也显示出肺安全性担忧。这些经验表明,缺乏安全靶点是实体瘤CAR T细胞进展的主要障碍,需要逻辑门控等新平台来扩大可用靶点范围。
生物学驱动的靶点表达:当抗原与恶性转化机制挂钩时,治疗窗更宽
EGFRvIII是最清晰的突变衍生靶点例子,但早期临床经验显示其表达异质且不稳定。另一个引人注目的场景是抗原表达与肿瘤驱动因素直接相关:在H3K27M突变弥漫性内生型脑桥胶质瘤(DIPG)中,GD2由H3K27M介导的表观遗传失调诱导,因此在肿瘤细胞上均一表达。GD2 CAR T细胞在H3K27M突变DIPG或脊髓DMG患者中诱导了主要肿瘤消退,包括1例持久完全缓解,尽管GD2在正常中枢和外周神经组织也有表达,但未观察到on-target/off-tumor毒性,可能反映肿瘤与正常神经组织之间表达密度的显著差异。
癌胚抗原与恶性转化下暴露的新表位
癌胚抗原在发育期表达、出生后大多沉默、在癌症中因发育转录程序重新激活而重新表达。神经母细胞瘤中的GPC2和肝细胞癌中的GPC3尤为有吸引力。IL-15装甲GPC3 CAR T细胞研究不仅验证了靶点,还表明癌胚抗原可耐受增强型CAR T细胞,但CRS增加。Claudin-6是另一个临床进展中的癌胚抗原靶点,在多种实体瘤中重新激活,其靶向CAR T细胞显示出可控毒性和令人鼓舞的早期临床活性。
CLDN18.2在健康胃上皮中主要埋藏于紧密连接内,而恶性转化破坏上皮极性并暴露该表位。I期试验中satri-cel在晚期CLDN18.2阳性胃肠道癌症中达到38.8%的ORR、91.8%的疾病控制率和4.4个月的中位PFS,几乎全部为1-2级CRS,无ICANS。随机II期CT041-ST-01试验中,satri-cel将中位PFS提高至3.25个月(vs 医生选择治疗1.77个月),HR为0.37,成为首个阳性随机实体瘤CAR T细胞试验。
靶向肿瘤微环境与更理性的靶点选择
肿瘤相关巨噬细胞是特别有吸引力的靶点,因为免疫抑制性巨噬细胞群可直接限制抗肿瘤活性。靶向FOLR2或TREM2的CAR T细胞可耗竭这些群体并重塑肿瘤微环境。GPNMB CAR T细胞同时靶向肿瘤细胞和GPNMB阳性免疫抑制性髓系群体。uPAR CAR T细胞靶向肿瘤细胞和uPAR阳性基质微环境,在多种实体瘤模型中诱导持久肿瘤消退。
靶点选择应由相关疾病背景下的治疗窗定义,而非仅由抗原存在决定。抗原密度至关重要,因为CAR激活是阈值依赖的:靶点可能在转录组学或免疫组化中看似“阳性”,但仍低于一致CAR T细胞杀伤所需的信号阈值。未来抗原发现活动不仅应关注转录组分析,还应与定量蛋白数据早期关联。此外,抗原发现工作流应纳入捕获“暗表面组”靶点的方法。新兴AI方法,包括大语言模型引导分析,应被用于整合复杂数据集以加速系统靶点发现和优先级排序。
安全性:毒性可预测、可管理、可预防
CRS和ICANS是最早定义的CAR T毒性,ASTCT共识标准使跨试验比较成为可能;IEC-HS和TIAN为额外毒性层。毒性主要由输注产品与肿瘤相互作用强度及宿主健康状况决定。ide-cel与cita-cel均靶向BCMA,但疗效和毒性特征不同,cita-cel反复出现迟发性帕金森样神经毒性,提示结合剂结构可导致临床相关差异。
CRS是多细胞高炎症综合征,CAR T细胞为触发因素,单核/巨噬细胞及下游先天炎症回路放大,IL-1、IL-6和一氧化氮为关键介质。ICANS与高预处理疾病负荷、更大峰值CAR T扩增、内皮激活、毛细血管渗漏、凝血病和血脑屏障破坏相关。
IEC-HS为全身性HLH/MAS样高炎症综合征,常在CRS改善时出现,托珠单抗单药基本无效,需早期皮质类固醇和/或巨噬细胞导向细胞因子阻断。TIAN为CNS肿瘤中局部on-tumor、on-target炎症毒性,包括假性进展、水肿和占位效应,与ICANS和IEC-HS不同。
下一代安全性将从毒性后管理转向毒性预防/减少的试验设计和产品内置可控性:分次或分割给药、内置安全开关(如iCasp9)、亲和力调节、局部区域给药,均为可修改的安全管理策略。
CAR设计与增强策略
第一代CAR仅含CD3z,持久性极低;例外是GD2 CAR在神经母细胞瘤中诱导了持久完全缓解。当前所有FDA批准产品均含CD28或4-1BB共刺激域:CD28利于早期扩增和效应分化但更易耗竭;4-1BB促进记忆样状态、存活和持久性。
信号优化已进入临床:CD19-28z-1XX CAR在28例复发/难治LBCL中显示良好活性,严重CRS和ICANS发生率较低。将CAR插入TRAC locus可耦合内源性TCR破坏与更均一的CAR表达、减少tonic signaling。
结合域不再被视为被动识别模块。scFv聚集驱动的tonic signaling是加速耗竭的核心因素,纳米抗体、DARPins等单域结合剂具有较低聚集倾向。cita-cel含两个BCMA结合VHH,结构分析显示协同、亲和力增强的BCMA结合。串联和双特异性CAR(CD19/CD22、CD19/CD20、BCMA/CD38)已进入临床以解决抗原逃逸。
细胞因子装甲已有临床机制证明:IL-15装甲GPC3 CAR T细胞扩增更好、肿瘤内持久更久、抗肿瘤活性更强,但CRS增加;分泌IL-18的CD19 CAR T细胞在既往CD19 CAR T治疗后进展的淋巴瘤中3个月ORR达81%、CR率52%,CRS多为低级别;诱导型IL-7和CCL19分泌的CD19 CAR T细胞安全且持久缓解。
核心教训:CAR设计选择并非普遍有益,每个增强都改变效力、持久性、安全性和可制造性的平衡,其价值取决于疾病背景。设计和增强应与特定临床环境中的生物学障碍相匹配。
第一波:多工程化和逻辑门控CAR T细胞
单抗原CAR T细胞在血液恶性肿瘤中已证明持久缓解,代表下一代设计的基准。增强策略跨越多个生物学层面:FOXO1过表达和TET2破坏促进分化较少、记忆样状态并改善持久性;c-JUN过表达和NR4A敲除可对抗耗竭并在慢性刺激期间保持功能;MED12或RASA2缺失可通过重连T细胞调控网络增加效应活性;代谢工程可改善代谢适应性和抗肿瘤效力;用IL-15、IL-21、IL-18和IL-7/CCL19等细胞因子装甲可支持存活、扩增、持久性和局部免疫重塑;通过显性负性TGFβRII或PD-1-CD28等开关受体工程化抗抑制信号抗性。
逻辑门控、远程控制和自调节CAR T细胞:SynNotch电路实现IF-THEN门控。AND门控系统LINK-CAR将激活域拆分到两个CAR之间。NOT门控架构如Tmod平台使用识别正常组织保留但肿瘤细胞丢失的HLA等位基因的抑制性受体。远程控制平台如SNIP-CAR使用蛋白酶调节系统。适配器为基础的通用CAR如SUPRA-CAR允许通过施用可溶性适配器开启、滴定或重定向CAR活性。
第二波:CAR T细胞治疗的联合策略
CAR T细胞不太可能作为单一疗法克服所有层的肿瘤抵抗。清淋仍是CAR T细胞治疗的既定输注前策略。在CLL中,ibrutinib是临床例子,BTK抑制可改善患者来源T细胞适应性。放疗是另一个例子,既作为细胞毒治疗又作为免疫启动。在骨髓瘤中,γ-分泌酶抑制防止BCMA切割、增加表面BCMA并减少可能干扰CAR结合的可溶性BCMA。在B-ALL中,bryostatin-1增加CD22表达,改善临床前模型中CD22 CAR T细胞活性和持久性。表观遗传靶向提供相关策略:EZH2抑制已被证明在多种GD2低模型中增加GD2表面表达。
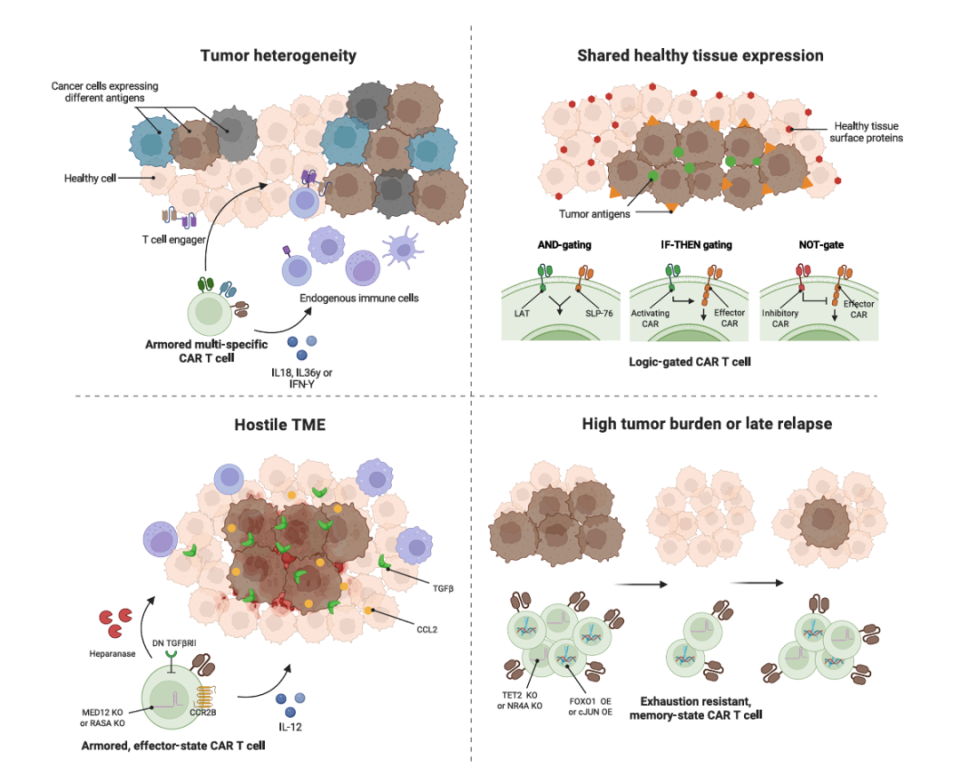
图2. 将CAR T细胞工程与疾病特异性瓶颈匹配
第三波:体内CAR T细胞生成
体外制造允许定义剂量、复杂工程能力和输注前质量控制,但缓慢、昂贵且患者特异。体内CAR T细胞生成通过在患者体内制造CAR T细胞克服这一限制。当前平台最好通过其递送类型和表达动力学来区分:瞬时mRNA递送优先考虑瞬时表达和重复给药,而整合载体和体内编辑旨在获得更长寿的CAR T细胞。
靶向脂质纳米颗粒将CAR mRNA递送至内源性T细胞而不进行病毒整合,导致瞬时CAR表达在数天内减弱。例子包括CD5靶向LNP递送抗FAP CAR mRNA,以及CD8靶向LNP在体内生成功能性CAR T细胞。相关CD8靶向抗CD19 CAR mRNA产品CPTX2309现已进入I期测试。
重靶向病毒载体旨在体内生成CAR T细胞,同时保留与整合平台相关的持久性。ESO-T01是该类中临床最先进的例子之一,使用T细胞靶向慢病毒载体直接在复发或难治性多发性骨髓瘤患者中生成抗BCMA CAR T细胞。其他项目包括UB-V111、INT2104、KLN-1010和LB2501。
体内基因编辑将该方法从转基因递送扩展到直接基因组修饰。Cas9包膜递送载体已将CRISPR货物选择性递送至人T细胞,在人源化小鼠中生成基因编辑CAR T细胞而无detectable肝细胞转导。EDV/AAV双载体策略结合CD3靶向Cas9-RNP递送与AAV供体模板,使无启动子CAR cassette体内插入TRAC locus。
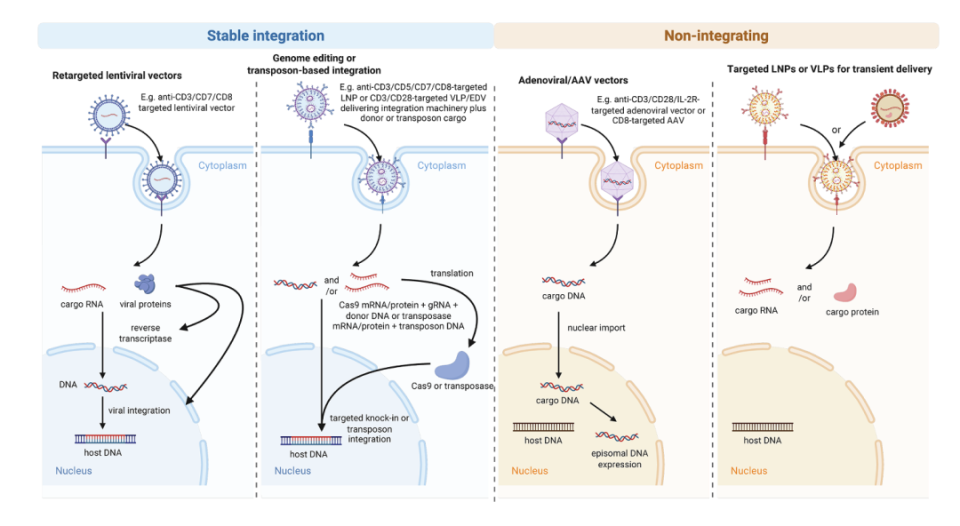
图3. 新兴体内CAR T细胞平台
体内CAR T平台是新兴、有前景的现成替代方案,可替代昂贵的体外制造平台。然而,其成功将取决于精确递送。载荷必须到达预期免疫细胞群而不转导肝细胞、祖细胞或肿瘤细胞。肿瘤细胞转导是整合系统的特殊挑战:意外CAR转移至恶性细胞可导致抗原掩蔽。另一个挑战是生成CAR T细胞产品的安全扩增。最后,单靶点CAR表达可能足以用于血液恶性肿瘤,但有效靶向实体瘤将需要高效运输、抑制抗性、抗原异质性肿瘤控制、安全开关和/或逻辑门控。
总结
CAR T细胞治疗已证明天然、非肿瘤反应性T细胞可转化为肿瘤靶向活药物,能够诱导深度和持久缓解。临床经验表明,靶点选择、抗原密度、CAR结构、制造、宿主预处理和疾病背景均塑造疗效和毒性。抗原丢失或持久性不足导致的复发;CRS、ICANS、IEC-HS和组织特异性毒性等炎症毒性;以及单抗原靶向CAR T细胞在许多实体瘤中的有限活性,仍是核心障碍。因此,仅工程化效力是不够的,治疗应与每种疾病的生物学相匹配。靶点应基于治疗窗而非仅表达来选择,受体应被工程化以赋予可控信号程序,在不缩小安全性的情况下改善适应性。
参考文献
Uy D, Mackall CL. Toward the next generation of CAR T cell therapies for cancer. Cancer Cell. 2026;44(10):1943-1959. doi:10.1016/j.ccell.2026.09.005.